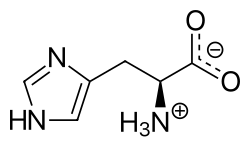
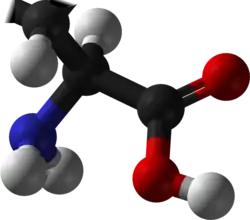
L-Histidine Histidine (symbol His or H) is an essential amino acid . It is used in the biosynthesis of proteins . It is a positively charged amino acid.
Originally it was thought essential only for infants. It has now been shown to be essential for adults also.[ 1]
Histidine was first isolated by Albrecht Kossel and Sven Gustaf Hedin in 1896.[ 2] histamine , a vital inflammatory agent in immune responses.
Reflist
↑ Kopple J.D. & Swendseid M.E. 1975. Evidence that histidine is an essential amino acid in normal and chronically uremic man. Journal of Clinical Investigation . 55 (5): 881–91. doi:10.1172/JCI108016. PMC 301830. PMID 1123426 ↑ Vickery, Hubert Bradford; Leavenworth, Charles S. (1928-08-01). "On the Separation of Histidine and Arginine" (PDF). Journal of Biological Chemistry. 78 (3): 627–635. doi:10.1016/S0021-9258(18)83967-9. ISSN 0021-9258
Encoded (proteinogenic) amino acids
General topics By properties
Aliphatic
Alanine Branched-chain amino acids (Valine
Isoleucine
Leucine)
Methionine
Proline
Glycine Aromatic Polar, uncharged Positive charge (pK a )
Histidine (≈6.1)Lysine (≈10.8)
Arginine (≈12.5)
Pyrrolysine Negative charge (pK a )
Amino acids typesEssential
Non-proteinogenic
Ketogenic
Glucogenic
Secondary amino
Imino acids
D-amino acids
Dehydroamino acids
Inborn error of amino acid metabolism
K→acetyl-CoA
Lysine/straight chain
Glutaric acidemia type 1
type 2
Hyperlysinemia
Pipecolic acidemia
Saccharopinuria Leucine
3-hydroxy-3-methylglutaryl-CoA lyase deficiency
3-Methylcrotonyl-CoA carboxylase deficiency
3-Methylglutaconic aciduria 1
Isovaleric acidemia
Maple syrup urine disease Tryptophan
G
G→pyruvate →citrate
Glycine
D-Glyceric acidemia
Glutathione synthetase deficiency
Sarcosinemia Glycine→Creatine : GAMT deficiency
Glycine encephalopathy
G→glutamate →
Histidine
Carnosinemia
Histidinemia
Urocanic aciduria Proline
Hyperprolinemia
Prolidase deficiency Glutamate /glutamine
G→propionyl-CoA→
Valine Isoleucine Methionine
Cystathioninuria
Homocystinuria
Hypermethioninemia General BC/OA
Methylmalonic acidemia
Methylmalonyl-CoA mutase deficiency
Propionic acidemia
G→fumarate
Phenylalanine /tyrosine
Phenylketonuria
6-Pyruvoyltetrahydropterin synthase deficiency
Tetrahydrobiopterin deficiency Tyrosinemia
Alkaptonuria/Ochronosis
Tyrosinemia type I
Tyrosinemia type II
Tyrosinemia type III/Hawkinsinuria Tyrosine →Melanin
Albinism : Ocular albinism (1)Oculocutaneous albinism (Hermansky–Pudlak syndrome)
Waardenburg syndrome Tyrosine →Norepinephrine
Dopamine beta hydroxylase deficiency
reverse: Brunner syndrome
G→oxaloacetate
Urea cycle/Hyperammonemia
Argininemia
Argininosuccinic aciduria
Carbamoyl phosphate synthetase I deficiency
Citrullinemia
N-Acetylglutamate synthase deficiency
Ornithine transcarbamylase deficiency/translocase deficiency
Transport/
Solute carrier family: Cystinuria
Hartnup disease
Iminoglycinuria
Lysinuric protein intolerance Other
2-Hydroxyglutaric aciduria
Aminoacylase 1 deficiency
Ethylmalonic encephalopathy
Fumarase deficiency
Trimethylaminuria
K→acetyl-CoA
lysine→
Saccharopine
Allysine
α-Aminoadipic acid
2-Oxoadipic acid
Glutaryl-CoA
Glutaconyl-CoA
Crotonyl-CoA
β-Hydroxybutyryl-CoA leucine→
β-Hydroxy β-methylbutyric acid
β-Hydroxy β-methylbutyryl-CoA
Isovaleryl-CoA
α-Ketoisocaproic acid
β-Ketoisocaproic acid
β-Ketoisocaproyl-CoA
β-Leucine
β-Methylcrotonyl-CoA
β-Methylglutaconyl-CoA
β-Hydroxy β-methylglutaryl-CoA tryptophan →alanine →
N ′-FormylkynurenineKynurenine
Anthranilic acid
3-Hydroxykynurenine
3-Hydroxyanthranilic acid
2-Amino-3-carboxymuconic semialdehyde
2-Aminomuconic semialdehyde
2-Aminomuconic acid
Glutaryl-CoA
G
G→pyruvate → citrate
glycine→
glycine→creatine : Glycocyamine
Phosphocreatine
Creatinine
G→glutamate →
histidine →
Urocanic acid
Imidazol-4-one-5-propionic acid
Formiminoglutamic acid
Glutamate-1-semialdehyde proline→
1-Pyrroline-5-carboxylic acid arginine→
Agmatine
Ornithine
Citrulline
Cadaverine
Putrescine other
G→propionyl-CoA→
valine→
α-Ketoisovaleric acid
Isobutyryl-CoA
Methacrylyl-CoA
3-Hydroxyisobutyryl-CoA
3-Hydroxyisobutyric acid
2-Methyl-3-oxopropanoic acid isoleucine→
2,3-Dihydroxy-3-methylpentanoic acid
2-Methylbutyryl-CoA
Tiglyl-CoA
2-Methylacetoacetyl-CoA methionine→
generation of homocysteine: S -Adenosyl methionineS -Adenosyl-L Homocysteine conversion to cysteine: Cystathionineα-Ketobutyric acid + Cysteine threonine →propionyl-CoA→
G→fumarate
G→oxaloacetate
Other